
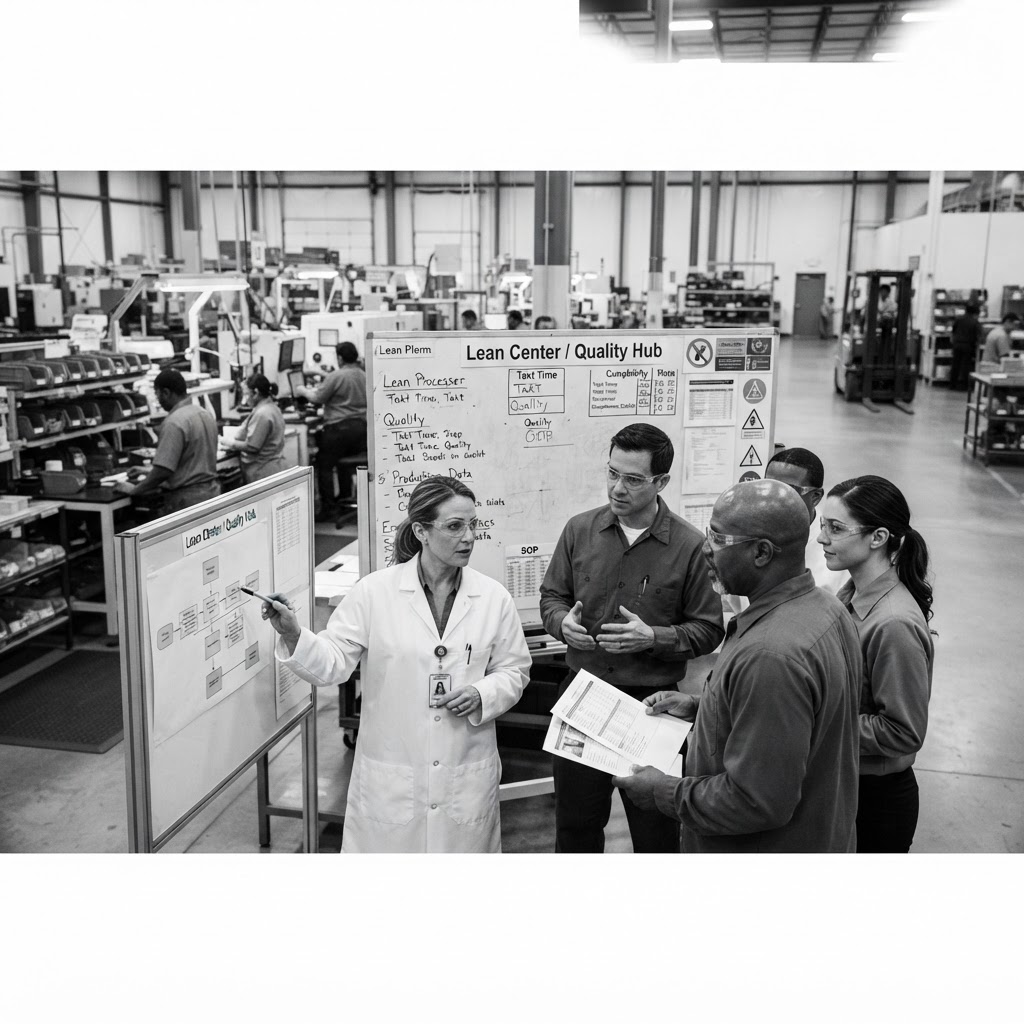
Kurz erklärt
Lean in regulierten Umfeldern ist ein methodischer Rahmen zur Prozessoptimierung, der Lean-Prinzipien (Verschwendungsvermeidung) konsequent mit gesetzlichen und normativen Vorgaben (Compliance) harmonisiert. Im Unterschied zu Standard-Lean-Ansätzen priorisiert dieser Prozess die Produktsicherheit und regulatorische Nachweisbarkeit gegenüber reiner Geschwindigkeitssteigerung. Ziel ist es, Verschwendung (Muda) innerhalb der validierten Grenzen zu eliminieren, ohne die geforderte Dokumentationsdichte oder die Validierungskette zu unterbrechen.
Definition
Lean in regulierten Umfeldern bezeichnet ein systematisches Managementsystem, das Prinzipien der schlanken Produktion mit Anforderungen aus GxP (Good Practice), ISO 13485 oder anderen Luftfahrt- und Medizinproduktenormen kombiniert. Der Begriff beschreibt den Prozess des Redesigns von Wertschöpfungsketten, wobei regulatorische Auflagen nicht als Hindernis, sondern als unveränderliche Design-Parameter (Constraints) fungieren. Kernmerkmale sind die Balance zwischen Agilität und notwendiger formaler Strenge sowie die Integration der Qualitätsabteilung als prozessgestaltende Instanz. Historisch ist der Ansatz eine Reaktion auf das Scheitern klassischer Lean-Implementierungen, die durch Missachtung von Validierungspflichten zu Compliance-Verstößen führten.
Bedeutung im Fachkontext
In Branchen wie Pharmazie, Medizintechnik oder Luftfahrt sind Fehlentscheidungen mit hohen Sicherheitsrisiken oder rechtlichen Sanktionen verbunden. Lean in diesen Umfeldern ist deshalb kein reines Kostenreduktionswerkzeug, sondern dient primär der Stabilisierung komplexer Abläufe. Die methodische Bedeutung liegt in der Transformation von Dokumentationspflichten: Anstatt Nachweise als lästiges 'End-of-Pipe'-Resultat zu betrachten, werden diese als Nebenprodukt der Arbeit in den Prozess integriert. Dies führt zu einer Reduktion der Varianz innerhalb der definierten regulatorischen Toleranzgrenzen und erhöht die Prozessfähigkeit (Cpk > 1,33).
Input, Verarbeitung, Output, Outcome, Impact
Wirkungspfade und Beiträge zu Unternehmenszielen im Detail
Outcome
1. Erhöhte Prozessstabilität durch Reduzierung menschlicher Fehler bei der Dokumentation; 2. Wiederverwendbare Wissensbasis für Prozessänderungen durch standardisierte Change-Control-Protokolle.
Impact
Erhöhte Compliance-Sicherheit bei Audits, Senkung der Qualitätskosten durch Fehlervermeidung (Poka-Yoke), verbesserte Durchlaufzeiten bei gleichbleibender Produktsicherheit und langfristige Innovationsfähigkeit durch flexiblere, validierte Abläufe.
Schritte der Methode in Übersicht
Der methodische Zyklus besteht aus drei Kernphasen: 1. Regulatorische Wertstromanalyse (IST-Analyse inklusive Compliance-Anforderungen); 2. Change Impact Assessment (Risikogestützte Bewertung der Änderungsvorhaben); 3. Compliance-orientierte Prozessgestaltung (Implementierung und Re-Validierung).
Regulatorische Wertstromanalyse
Identifikation von Verschwendung unter Berücksichtigung der Compliance-Anforderungen.
Change Impact Assessment
Bewertung der Auswirkungen von Prozessänderungen auf den validierten Zustand.
Compliance-orientierte Prozessgestaltung
Redesign von Prozessen zur Integration von Kontrollen als wertschöpfenden Bestandteil.
Beschreibung der Einzelschritte mit Ziel & Vorgehen
QUALITY LXP · SCHRITTLOGIK
Regulatorische Wertstromanalyse
Prozessflussdaten, Normenanforderungen, aktuelle Durchlaufzeiten.
Erfassung des Ist-Zustands inklusive aller regulatorischen Kontrollpunkte und Dokumentationsschleifen.
Wertstromkarte mit gekennzeichneten regulatorischen Engpässen und Compliance-kritischen Schritten.
Analyse der Durchlaufzeit einer Laborprobe unter Berücksichtigung der EU GMP Guide Kapitel 6 Vorgaben.
Vollständige Abbildung aller Compliance-relevanten Dokumentationsschritte.
QUALITY LXP · SCHRITTLOGIK
Change Impact Assessment
Geplante Prozessänderungen, Risikoanalyse-Unterlagen.
Formale Prüfung der geplanten Lean-Änderungen hinsichtlich ihrer Signifikanz für den validierten Prozess.
Validierungsplan für die Prozessanpassung oder Freigabevermerk.
Bewertung, ob eine 5S-Umstellung im Lager die Sterilisationsvorgaben beeinflusst.
Dokumentierte Risikobewertung gem. ISO 14971 oder äquivalent.
QUALITY LXP · SCHRITTLOGIK
Compliance-orientierte Prozessgestaltung
Optimierte Prozesslogik, definierte Compliance-Parameter.
Implementierung der Prozessverbesserungen bei gleichzeitiger Automatisierung der erforderlichen Nachweisführung.
Neuer, validierter Prozessablauf mit integrierter Dokumentationsfunktion.
Automatisierte Testläufe, bei denen die Dokumentation als Nebenprodukt der Arbeit entsteht.
Erreichung eines Prozessfähigkeitsindex (Cpk) > 1,33 bei voller Konformität.
Anwendung und Vorgehen
Die praktische Anwendung von Lean in regulierten Umfeldern folgt einem strengen, risikobasierten Phasenmodell. Anders als in der klassischen Industrie steht hier nicht die bloße Durchlaufzeitverkürzung im Fokus, sondern die prozessstabile Compliance.
Der operative Startpunkt ist die regulatorische Wertstromanalyse. Hierbei wird nicht nur der physische Materialfluss erfasst, sondern jeder Prozessschritt mit seinen zugehörigen Dokumentations- und Validierungspflichten verknüpft. Ziel ist die Identifikation von "Compliance-Muda": Tätigkeiten, die zwar dokumentiert werden, aber keinen qualitätsrelevanten Beitrag zur Produktsicherheit leisten.
Nach der Ist-Analyse folgt das Change Impact Assessment. In dieser Phase wird jede potenzielle Prozessverbesserung (z.B. eine 5S-Maßnahme am Arbeitsplatz oder die Umgestaltung eines Prüfschritts) gegen die validierten Spezifikationen geprüft. In hochregulierten Branchen wie der Medizintechnik oder Pharmazie ist dieser Schritt zwingend: Eine Änderung ist erst zulässig, wenn die formale Auswirkungsanalyse bestätigt, dass der "State of Control" erhalten bleibt.
Die Compliance-orientierte Prozessgestaltung bildet den finalen operativen Kern. Hier wird das "Design for Compliance" angewendet. Ein Beispiel ist die Integration der Dokumentation direkt in die digitale Benutzeroberfläche einer Produktionsanlage: Der Mitarbeiter vollzieht den Arbeitsschritt, und das System generiert zeitgleich den regulatorischen Nachweis. Dies eliminiert die "Nacharbeits-Verschwendung" von separaten Dokumentationszeiten und reduziert menschliche Fehler durch automatisierte Plausibilitätsprüfungen.
Anwendungsgebiete
Die Methode findet überall dort Anwendung, wo die "Cost of Non-Compliance" (z.B. Rückrufe, Zulassungsentzug) die Kosten der Prozessoptimierung weit übersteigt.
- Pharmazeutische Produktion: Fokus auf die Optimierung der Chargenfreigabe. Durch die Straffung von Review-Prozessen (Review by Exception) können Freigabezeiten signifikant verkürzt werden, ohne die strikten Anforderungen des EU GMP Guides zu verletzen.
- Medizintechnik: Montageprozesse unterliegen der ISO 13485. Hier werden Lean-Methoden genutzt, um Montagevorrichtungen (Jigs) so zu gestalten, dass sie als Poka-Yoke fungieren und sicherstellen, dass nur spezifikationskonforme Bauteile verbaut werden können.
- Klinische Workflows: Im Umfeld von Krankenhäusern liegt der Fokus auf der Patientensicherheit. Lean optimiert hier die Informationsübergabe, wobei der Fokus auf der lückenlosen, datenschutzkonformen Dokumentation liegt – Sicherheit geht hier immer vor Geschwindigkeit.
- Regulierte Finanzdienstleistungen: Prozesse wie das Claims Adjudication (Schadensregulierung) nutzen Lean, um Entscheidungslogiken zu standardisieren. Dies stellt sicher, dass jede Entscheidung audittauglich begründet ist, während die Bearbeitungszeit sinkt.
- Qualitätskontrolllabore: Anwendung von Lean Lab zur Reduzierung von Leerlaufzeiten bei Probenanalysen, etwa durch die Synchronisation von Analysegeräten und die Standardisierung von Vorbereitungsschritten.
Typische Fehler und Missverständnisse
In der Praxis scheitern Lean-Initiativen in regulierten Umfeldern häufig an einem mangelnden Verständnis der regulatorischen Rahmenbedingungen.
- Der Dokumentationsabbau-Irrtum: Ein häufiger Fehler ist die Annahme, Lean bedeute in regulierten Umfeldern "Reduktion der Dokumentation". Tatsächlich bedeutet Lean hier lediglich die "intelligente Integration" der Dokumentation in den Wertschöpfungsprozess. Die Dokumentationsdichte darf nur dann sinken, wenn der regulatorische Nachweis durch eine technisch stabilere Lösung (z.B. Systemlogging) ersetzt wird.
- Fehlinterpretation der regulatorischen Grenze: Unternehmen betrachten regulatorische Vorgaben oft als "Hindernis", das man umgehen oder durch den "Lean-Filter" drücken muss. Korrekt ist jedoch die Sichtweise der regulatorischen Grenze als "Ausgangsbedingung". Wer diese Grenze als Optimierungsziel betrachtet, riskiert die Zulassung.
- Unzulässige Prozessänderungen: Prozessänderungen werden oft ohne formale Re-Validierung umgesetzt, da die Verbesserung (z.B. schnellerer Materialtransport) als offensichtlich vorteilhaft empfunden wird. In regulierten Branchen ist jede unvalidierte Änderung ein Compliance-Verstoß.
- Die Qualitätsabteilung als Gegner: Oft wird die Qualitäts- und Regulatory-Affairs-Abteilung als "Blockierer" wahrgenommen. Ein erfolgreicher Lean-Ansatz integriert diese Abteilungen jedoch als "Prozess-Architekten" von Beginn an, wodurch Akzeptanz und Sicherheit entstehen.
Abgrenzung und Grenzen
Lean in regulierten Umfeldern ist kein Allheilmittel. Die Grenzen des Ansatzes sind durch die Produktsicherheit und die rechtliche Haftung klar definiert.
- Zulassungsrelevanz: Wenn eine Prozessänderung (z.B. ein neuer Klebstoff oder ein veränderter Temperaturverlauf) die Zulassung des Produkts berührt, sind die Möglichkeiten von Lean limitiert. Hier greifen starre regulatorische Vorgaben, die auch bei Ineffizienz einzuhalten sind.
- Validierungspflicht: Lean-Prinzipien können den Aufwand der Validierung reduzieren (durch Standardisierung), aber niemals den Prozess der Validierung selbst ersetzen. Die notwendige fachliche Expertise in der Schnittmenge von Qualitätsmanagement und Operations ist essenziell; Lean-Methoden können keine fachfremden Ingenieure ersetzen.
- Stabilitätsprüfungen: In der Pharmaindustrie können Stabilitätsprüfungen zeitlich nicht verkürzt werden, egal wie effizient der Rest des Prozesses gestaltet ist. Lean endet hier an der Grenze, die durch die wissenschaftliche Notwendigkeit der Qualitätsgarantie gezogen wird.
Lernatom 11 · KI-Unterstützung
Thema + KI-Unterstützung
Passende Werkzeuge aus der zentralen QUALITY-LXP-Toolbox – fachlich zum Begriff zugeordnet.
Lernatom 12 · Transfer in die Praxis
Beispiele im AI Tool
Nur öffentlich freigegebene SharedProject-Beispiele der tatsächlich zugeordneten Tools werden angezeigt. Private Projekte bleiben ausgeschlossen.
Global freigegebene Praxisbeispiele
1NORDWERK · Ventilblock-Wertstrom
ISO 9001: 4.4 / 8.1 / 9.1.1 / 10.3. Ist-/Soll-Prozesse, berechenbarer Kundentakt, Bestandsreduktion und kontrollierter Pilot. Fiktives Industrie-Lernbeispiel. Alle Zahlen, Rollen und Belege sind simuliert; keine reale Freigabe, Kundenvalidierung oder Wirksamkeitsbestätigung.
Lernatom 13 · Vertiefen
Seminare zum Thema
Passende Seminare werden hier ergänzt, sobald sie fachlich zugeordnet und freigegeben sind.
Häufige Fragen
Können Lean-Methoden wie 5S in einem sterilen Reinraum angewendet werden?+
Ja, jedoch unter strengen Auflagen. Die 5S-Utensilien (Beschriftungen, Markierungen) müssen reinraumtauglich sein (kein Partikelabrieb, abwischbar, keine Klebstoffe, die Ausgasungen verursachen). Die Umsetzung muss im Rahmen des Change Control Prozesses bewertet werden, um sicherzustellen, dass keine Beeinträchtigung der Reinraumklasse erfolgt.
Wie gehe ich mit der "Review by Exception" Strategie bei der Dokumentation vor?+
Diese Strategie setzt voraus, dass der Prozess als "stabil" (Cpk > 1,33) eingestuft ist. Anstatt jeden Dokumentenpunkt manuell zu prüfen, verlässt sich das Review auf die Bestätigung der Prozesskonformität durch das System. Bei Abweichungen (Exceptions) löst das System automatisch einen Alarm aus, der eine manuelle Prüfung erzwingt.
Was ist das größte Risiko bei der Automatisierung von Nachweisen?+
Das Risiko liegt in der Validierung der Software selbst. Wenn das Tool, das den Nachweis generiert, nicht gemäß den Anforderungen (z.B. GAMP 5) validiert ist, ist der gesamte nachfolgende Nachweis wertlos. Die Validierung der IT-Infrastruktur ist hier eine essenzielle Vorbedingung.
Warum ist die Six-Sigma-Methodik hier oft passender als "reines" Lean?+
Da in regulierten Umfeldern Prozessstabilität und Fehlerraten extrem wichtig sind, liefert Six Sigma mit statistischen Werkzeugen (z.B. Prozessfähigkeitsanalyse) die notwendige mathematische Evidenz, die für Audits zwingend erforderlich ist. Lean liefert die Geschwindigkeit, Six Sigma die statistische Sicherheit.
Wie überzeuge ich mein Regulatory Affairs Team von einer Lean-Initiative?+
Indem man den Fokus von "Kosten" auf "Risikominimierung" verschiebt. Zeigen Sie auf, dass standardisierte, "schlanke" Prozesse weniger menschliche Fehler und eine konsistentere Dokumentation produzieren, was das Risiko bei Audits und Inspektionen massiv senkt. Qualität wird so zum direkten Produkt einer stabilen Prozessarchitektur.